文献小记:糖酵解酶PFKFB3通过促进组蛋白乳酸化介导的NF-κB家族激活来驱动肾纤维化
文献标题:The glycolytic enzyme PFKFB3 drives kidney fibrosis through promoting histone lactylation-mediated NF-κB family activation
原文链接:Link
研究结论
- 肾近端小管PFKFB₃高表达→肾小管糖代谢重编程,乳酸产生增多→组蛋白乳酸化,特别是H₄K₁₂la→H₄K₁₂la结合NF-κB相关基因启动子区域并启动转录→促进炎症反应及纤维化。
- 靶向肾小管细胞中的PFKFB₃介导的NF-κB通路可能是CKD治疗的新策略。
研究发现
PFKFB₃表达上调与肾脏纤维化、肾功能障碍相关
既往前沿研究发现,PFKFB₃的失调与慢性疾病(如肺和肝脏的纤维化)紧密相关,而在缺血性肾损伤后,肾小管上皮细胞PFKFB₃也出现了持续升高。那么,PFKFB₃的高表达在肾纤维化中是否也发挥着重要的作用?研究团队发现:
- IRI小鼠模型肾组织:
- RNA层面,qRT-PCR和Western Blotting发现IRI小鼠肾组织
Pfkfb₃基因表达上调,且RNA原位杂交提示该基因表达上调富集于近端肾小管。 - 蛋白质层面,免疫荧光染色提示PFKFB₃主要定位于近端肾小管细胞(PTCs),且和α-SMA存在共定位关系,标明PFKFB₃的表达和肾脏纤维化之间可能存在关联。
- RNA层面,qRT-PCR和Western Blotting发现IRI小鼠肾组织
- CKD患者肾组织:
- CKD患者中PFKFB₃的表达和亚细胞定位情况与前述相似,免疫荧光染色同样提示PFKFB₃在PTCs富集。
- 肾小管PFKFB₃水平与蛋白尿程度、肾小管损伤评分和肾脏Kim₁水平呈正相关,提示PFKFB₃表达上调和肾小管损伤存在潜在联系。
- PFKFB₃表达随肾纤维化加重及CKD的进展而呈上调趋势,其水平与肾小管间质纤维化严重程度、血清肌酐水平和血尿素氮水平显著正相关,但与eGFR呈负相关关系。
以上结果提示,PFKFB₃的表达上调,可能与肾纤维化和肾功能障碍存在潜在关联。

Pfkfb₃杂合子可缓解IRI小鼠的肾纤维化
前述研究结果只能说明PFKFB₃的上调和肾脏纤维化、肾功能下降存在关联,却不能说明二者中谁是因、谁是果。因此团队培育了Pfkfb₃杂合子IRI模型小鼠,发现 杂合子和野生型小鼠在生理指标差距不大,但杂合子的肾纤维化程度明显减轻 ,进而证明肾纤维化是果、Pfkfb₃表达上调方为因。
近端肾小管细胞特异性敲除Pfkfb₃基因可保护小鼠免受肾脏纤维化
我们发现PFKFB₃的高表达主要定位于近端小管细胞中,那么PFKFB₃ 在近端小管细胞中 的高表达,是不是肾纤维化的重要推手呢?
通过杂交$Pfkfb_3^{flox/flox}$和$PEPCK-Cre$小鼠,得到$Pfkfb_3^{ΔPTC}$小鼠。
flox指flanked by loxP sites,也就是在目标基因的重要区域两侧插入两个loxP位点。PEPCK-Cre小鼠则是主要在近端肾小管细胞特异性表达Cre重组酶的小鼠(其中Cre重组酶由PEPCK启动子驱动表达)。将二者杂交后,Cre重组酶可识别
Pfkfb₃基因两侧的loxP位点并切除其间的DNA,从而得到近端小管细胞特异性Pfkfb₃基因缺失的小鼠,即$Pfkfb_3^{ΔPTC}$(Δ即deletion,缺失)。
在IRI模型和叶酸肾病模型中均观测到,$Pfkfb_3^{ΔPTC}$小鼠较野生型小鼠肾脏胶原沉积和细胞外基质的累积显著减少;且纤连蛋白(fibronectin,FN)和α-SMA的上调得到了显著抑制,肾功能(Scr、BUN)也有所改善。


分离初代小鼠的肾小管上皮细胞(Tubular epithelial cells,TECs)进行体外实验,发现:
- 经缺氧/复氧(H/R)处理的细胞中
Pfkfb₃mRNA表达水平显著上调。 - 使用siRNA沉默
Pfkfb₃mRNA,可有效抑制H/R诱导的Fn(FN编码基因)、Acta_2(α-SMA编码基因)以及Ctgf基因(结缔组织生长因子)的表达。
根据以上结果可以推测,近端肾小管特异性敲除Pfkfb₃基因的确有助于减轻肾脏的纤维化。借此我们进一步提出问题:该现象背后的机制是什么样的?鉴于PFKFB₃是糖酵解中的关键酶之一,我们提出假设:PFKFB₃表达水平的下降,使得细胞供能减少,进而导致细胞活力下降或细胞凋亡,从而使得炎症和纤维化程度性下降。
针对该假设,团队进一步检测了不同组细胞(对照-随机siRNA组、对照-敲低Pfkfb₃组、H/R-随机siRNA组、H/R-敲低Pfkfb₃组)的细胞活力、ATP水平及细胞凋亡数量,发现:
- 细胞活力和ATP水平:
- 与对照组相比,H/R组中的确观测到了细胞活力和ATP水平的降低;
- 无论在对照还是在H/R条件下,与随机siRNA组相比,敲低
Pfkfb₃组对细胞活力和ATP水平无显著影响;
- 细胞凋亡数量:
- 与对照组相比,H/R组中也的确观测到了细胞凋亡的增加;
- 和前面一样,无论在对照还是在H/R条件下,与随机siRNA组相比,敲低
Pfkfb₃组对细胞凋亡数量无显著影响;
根据以上结果推测,该假设并不成立。也就是说,PFKFB₃可能是通过其他通路缓解肾脏的炎症和纤维化程度的,接下来我们进一步探索。
PFKFB₃的缺乏可通过抑制NF-κB通路来减轻肾脏炎症
抽丝剥茧,我们正在探索PFKFB₃促进炎症和纤维化的具体通路。而对相关的细胞进行mRNA测序并进行基因富集分析,或许是提供新灵感的好方式。
对IRI小鼠的肾皮质进行RNA测序发现:
- $Pfkfb_3^{ΔPTC}$小鼠中,纤维化相关基因表达较野生型显著下调;
- 基因富集分析结果示:在$Pfkfb_3^{ΔPTC}$小鼠中,较野生型而言,炎症反应相关基因集整体的下调在50个关键基因集中最显著;同时多条和炎症相关的信号通路也出现了显著抑制;
- 其中,
Tnf-α、Il-6、Il-1β、Ccl₂等炎症相关因子,以及NF-κB通路相关基因ikbkb、Rela、Relb等的表达上调,但$Pfkfb_3^{ΔPTC}$小鼠的上调程度较野生型小;
进一步对肾组织样本的IL-1β、CD3和F4/80进行免疫染色,也发现$Pfkfb_3^{ΔPTC}$小鼠较野生型而言,IL-1β的表达显著减少,CD3⁺ T细胞和F4/80⁺ 巨噬细胞的浸润也有所减轻。
Western Blotting提示,$Pfkfb_3^{ΔPTC}$IRI小鼠中,与野生型相比,NF-κB信号转导蛋白的表达水平和活性下调,包括磷酸化IκB激酶α/β(p-IKKα/β)、IκB激酶β、磷酸化IκBα(p-IκBα)、p-p65、p65;但IκBα的表达水平有所上调。
总而言之,以上结果提示靶向肾小管细胞PFKFB₃可以有效地抑制NF-κB通路传导的激活,而后者或许可能与肾脏的炎症、纤维化水平息息相关……吗?
需要注意的是,调控炎症反应的信号通路并不止NF-κB通路一条,其他的通路也可能参与其中。为了进一步确定NF-κB通路是否是肾脏炎症水平的决定性因素,团队引入了JSH-23和Bay以抑制肾小管上皮细胞中NF-κB的转录活性。Western Blotting显示,经过H/R、敲低PFKFB₃后,IKKβ、p-p65及成熟IL-1β的水平显著下降。同时,以腺病毒作为载体导入基因使得PFKFB₃过表达,则可以增强H/R引起的p65磷酸化及IL-1β的切割成熟,而这个现象则可以通过抑制肾小管上皮细胞中NF-κB的转录活性阻断。以上实验完善了证据链,标明PFKFB₃的缺乏可通过抑制NF-κB通路来抑制肾脏炎症。

关于NF-κB通路的更多介绍,可参考:【知乎】快速了解NF-κB通路.
附图1:NF-κB通路核心成员
附图2:NF-κB激活的经典及非经典通路
由PFKFB₃驱动的乳酸积累能够促进组蛋白的乳酸化反应以及NF-κB因子的活化
前述实验提示PFKFB₃的缺乏可通过抑制NF-κB通路来抑制肾脏炎症,那么其中的具体机制又是如何?思路可以先回归到PFKFB₃蛋白本身,其为细胞内糖代谢的关键调节因子,其代谢产物果糖-2,6-二磷酸可以激活磷酸果糖激酶-1(PFK₁),从而增强糖酵解作用。而糖酵解的一个重要副产物则正是乳酸。同时,既往文献指出,乳酸可以通过组蛋白乳酸化来影响基因的表达。那么是否存在一种可能,即PFKFB₃驱动糖酵解而产生的乳酸,通过乳酸化组蛋白以激活NF-κB通路?研究团队围绕此进一步展开了实验。
首先,团队检测了肾损伤后肾组织中的乳酸水平,发现受损后乳酸浓度上升与PFKFB₃表达水平同步(均在第14天达峰),且$Pfkfb_3^{ΔPTC}$组在第14天时的乳酸水平较野生型明显减少。同时团队还检测了丙酮酸脱氢酶激酶1型(PDK₁)和磷酸化丙酮酸脱氢酶(p-PDH)和总PDH的水平。经过缺血再灌注处理后,肾组织中的PDK₁及p-PDH水平显著上升,而总PDH水平保持不变(排除了PDH水平升高而导致p-PDH水平增高的“假阳性”)。此外,敲低PFKFB₃后,p-PDH蛋白的水平有所下降,而PDK₁的下降程度较小且无统计学意义。这说明肾损伤可能通过上调PDK₁的表达水平,使得细胞内的PDH活性下降,进而促使乳酸水平增加。
细胞内葡萄糖代谢如是:葡萄糖经糖酵解转变为丙酮酸,丙酮酸则有有氧和无氧两种去向——在丙酮酸脱氢酶复合体催化作用转变为乙酰辅酶A,后者经三羧酸循环及线粒体呼吸链代谢为二氧化碳,或是在乳酸脱氢酶(LDH)催化下转变为乳酸。其中丙酮酸脱氢酶复合体由E1、E2、E3三种酶组成,其中E1即 丙酮酸脱氢酶(pyruvate dehydrogenase, PDH) 。 丙酮酸脱氢酶激酶(pyruvate dehydrogenase kinase, PDK) 可以磷酸化PDH使之失活,导致整个丙酮酸脱氢酶复合物失去活性,丙酮酸进入线粒体氧化代谢的途径受限,进而使得丙酮酸更倾向于转化为乳酸。
接着,团队检测了组蛋白的修饰水平。Western Blot显示,较对照组(假手术)野生型及$Pfkfb_3^{ΔPTC}$组而言,经缺血再灌注损伤后的野生型小鼠中组蛋白H₃、H₄的总赖氨酸乳酸化程度及乙酰化程度均有所上升。同时,$Pfkfb_3^{ΔPTC}$小鼠组蛋白总赖氨酸乳酸化程度较野生型相比则明显减弱,而乙酰化程度没有明显变化。进一步研究则发现,在缺血再灌注处理14天后, 组蛋白H₄第5位赖氨酸和第12位赖氨酸乳酸化(即H₄K₅la及H₄K₁₂la)水平显著升高,且免疫染色共定位提示这种现象富集于高表达PFKFB₃的肾小管上皮细胞中,在对照组小鼠中则不明显。 此外,免疫染色还提示经处理后的野生型小鼠肾间质H₄K₅la及H₄K₁₂la的水平非常低。此外,$Pfkfb_3^{ΔPTC}$组小鼠经缺血再灌注处理后,其近端肾小管未见明显H₄K₅la及H₄K₁₂la,反而在间质中检测到少量表达。而免疫印迹试验则显示,$Pfkfb_3^{ΔPTC}$组小鼠经缺血再灌注处理后,其纤维化肾组织样本中组蛋白的乳糖化现象消退了。
整理现有的研究结果,损伤后的肾组织可能通过大量产生乳酸,导致组蛋白H₄K₅la及H₄K₁₂la,且这一现象在PFKFB₃高表达的肾小管上皮细胞中尤为显著。我们可以自然而然地提出以下新问题:
- PFKFB₃的高表达是不是乳糖水平增加和组蛋白乳酸化程度升高的主要推手?
- 组蛋白乳酸化程度升高是否可以激活NF-κB通路?
在体外试验中,研究团队发现缺乏PFKFB₃的肾小管上皮细胞在经过缺氧/复氧的糖酵解水平、能力和储备均显著下降,细胞内的乳酸水平也显著降低。在补充乳酸后,H₄K₅la及H₄K₁₂la水平可以恢复,同时p65的磷酸化水平、纤连蛋白和α-SMA蛋白的表达水平也得到部分恢复。这提示,PFKFB₃基因的存在是促进乳酸积累的重要因素,同时乳酸也是链接PFKFB₃、组蛋白的乳酸化和NF-κB通路激活的关键。
值得注意的是,经过缺氧/复氧处理后的细胞中,总p65的水平没有明显变化,这和体内实验(“PFKFB₃的缺乏可通过抑制NF-κB通路来减轻肾脏炎症”)的结果存在一定差异。研究团队认为单纯的缺氧/复氧试验并不能完美模拟真实肾脏的炎症和纤维化状况,因此改进现有的模型重复一次实验,或许会使实验更严谨些。
于是团队为了更好地模拟肾脏的炎症环境,在进行缺氧/复氧操作的同时加入了TNF-α。结果显示,和对照组相比,实验组的p-IKKα/β、IKKβ、p-p65和p65水平均有所上调;而敲低PFKFB₃则可以使得这些蛋白质的表达水平下降。进一步分析则发现,p-p65的水平与 H₄K₅la及H₄K₁₂la呈现正相关关系,这提示PFKFB₃介导的乳酸积累,可能通过促进组蛋白H₄K₅la及H₄K₁₂la以激活NF-κB通路。

PFKFB₃介导的H₄K₁₂la修饰启动了与NF-κB有关的基因表达
以前面的研究发现为基础,我们刨根问底,进一步提出问题:组蛋白的H₄K₅la及H₄K₁₂la何以激活NF-κB通路?
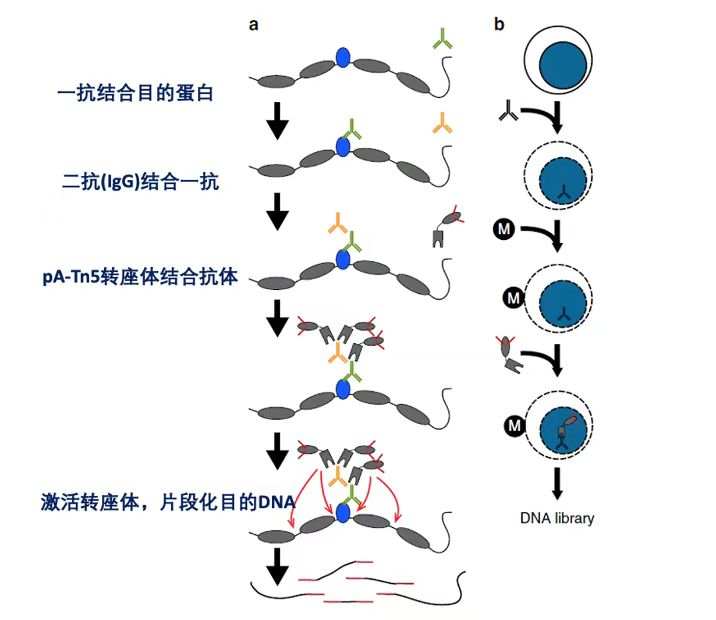
研究团队利用无偏倚的全基因组CUT&Tag技术,分析缺血再灌注小鼠中受H₄K₁₂la调控的基因。结果发现:经过缺血再灌注的小鼠肾脏中的结合峰在 转录起始位点(transcription start site, TSS) 明显增加,且有超过一半位于TSS附近3kb以内的启动子区域。基因集富集分析则提示,这些结合峰所对应的基因显著富集于炎症相关通路,包括NF-κB通路、趋化因子相关通路和Toll样受体通路等;其中NF-κB通路相关的、被H₄K₁₂la所结合的目标基因则显著富集于缺血再灌注组。另一方面,缺血再灌注小鼠中NF-κB通路相关基因(包括Ikbkb、Rela、Relb)的启动子区域上H₄K₁₂la的结合水平也显著升高了。这提示H₄K₁₂la可能通过结合NF-κB通路相关的启动子改变后者的表观遗传修饰,进而促进相关基因的表达和NF-κB信号通路的激活。
无偏倚的全基因组靶向剪切与转座酶技术(unbiased genome-wide Clearvage Under Targats and Tagmenation, unbiased genome-wide CUT&Tag): 是一种不预先指定目标基因(即“无偏倚”),而在全基因组范围内利用抗体特异性识别目标蛋白或组蛋白修饰,并通过转座酶切割标记DNA后进行高通量测序,从而鉴定其在基因组中的结合区域及潜在调控靶基因的表观基因组学分析方法。(技术原理如下图所示)
染色质免疫沉淀分析(ChIP)进一步验证了CUT&Tag分析的结果。在野生型IRI小鼠肾组织中,Ikbkb、Rela及Relb基因的启动子区域中H₄K₁₂la的丰度明显升高;而在$Pfkfb_3^{ΔPTC}$中,丰度升高程度则出现下降。
综合以上结果,肾损伤后PFKFB₃蛋白的上调可以使得细胞内乳酸产生增多,以H₄K₅la和H₄K₁₂la为代表组蛋白乳酸化水平升高。H₄K₁₂la升高并结合于NF-κB通路相关基因的启动子区域,直接促进了NF-κB通路的激活。

在慢性肾病患者中,肾脏H₄K₁₂la水平和NF-κB通路的活化程度及肾脏的纤维化程度呈正相关关系
研究团队还研究了肾脏中H₄K₁₂la水平在人的慢性肾病中的作用。研究团队发现:与健康对照组相比,慢性肾病患者的尿液中乳酸/肌酐比值更高,且该比值和eGFR呈负相关关系,这提示乳酸和肾功能的损害存在潜在关联。
免疫组化结果则显示,慢性肾病患者的肾小管细胞中H₄K₁₂la水平较高;而与之相对,健康对照组的肾小管细胞则几乎不表达H₄K₁₂la。同时,在严重肾纤维化的患者中,H₄K₁₂la、p-p65及IL-1β的表达水平均明显高于中度纤维化或无纤维化的患者。肾脏中H₄K₁₂la的水平和PFKFB₃、p-p65及IL-1β的水平存在正相关关系,同时也与肾脏纤维化的程度及血肌酐水平有关,和eGFR则呈负相关关系。
以上结果提示,H₄K₁₂la同样可能通过激活NF-κB通路来参与人类慢性肾病的纤维化过程,这与团队的猜想以及动物实验的结果一致。

通过药物抑制PFKFB₃的活性,可以减轻由IRI引起的肾脏炎症和纤维化反应
那么,靶向PFKFB₃介导的乳酸堆积有没有希望成为探索慢性肾病纤维化的新路径?
研究团队将野生型小鼠分为4组:假手术+安慰剂、假手术+3PO、IRI+安慰剂、IRI+3PO,予相应处理后在第14天和第42天收集样本进行分析。活检结果提示,IRI+3PO组肾组织中间质纤维化及胶原蛋白的沉积较IRI+安慰剂组明显下降,而Western Blotting同样支持了上述发现,经3PO组处理后,Ⅰ型胶原蛋白和α-SMA的表达水平显著下降,H₄K₁₂la水平也有所降低。与此同时,NF-κB相关通路的活化水平也有所下降,且IL-1β、IL-6、CCL2的mRNA水平亦有所下降,炎症细胞浸润也有所减轻。换句话来说,抑制PFKFB₃后,H₄K₁₂la水平、NF-κB通路活化水平、炎症相关细胞因子表达水平,以及肾组织炎症细胞浸润、间质纤维化的程度和胶原蛋白沉积均出现明显下降。
予IRI小鼠以LDH抑制剂氧肟酸以抑制乳酸的形成,发现与对照组相比,纤连蛋白及α-SMA的表达水平、IL-1β、IL-6、CCL2的mRNA水平与抑制PFKFB₃的结果类似,也都有所下降。
以上结果则提示,PFKFB₃抑制剂可能通过抑制组蛋白乳酸化以部分抑制NF-κB通路,继而对肾脏的炎症和纤维化其积极的治疗作用。

研究存在的局限性
- 由于缺乏靶向H₄K₅la用于ChIP的的特异性抗体,H₄K₅la及其他的乳酸化修饰是否参与肾脏纤维化过程未能如愿探究;
- 研究中只分析了组蛋白乳酸化水平和肾纤维化的相关性。由于缺乏调节组蛋白乳酸化水平的方法,二者之间的因果关系有待进一步探究;
- 3PO通过抑制PFKFB₃,间接抑制了磷酸果糖激酶-1的活性。后者是糖酵解过程的限速酶之一,抑制该酶所带来的副作用也有待进一步发现。
Nahida
也许是各种学习小记的集合。
正在播放1 / 2